Raman-„Barcodes“ unterscheiden 20 SARS-CoV-2-Varianten im Labor
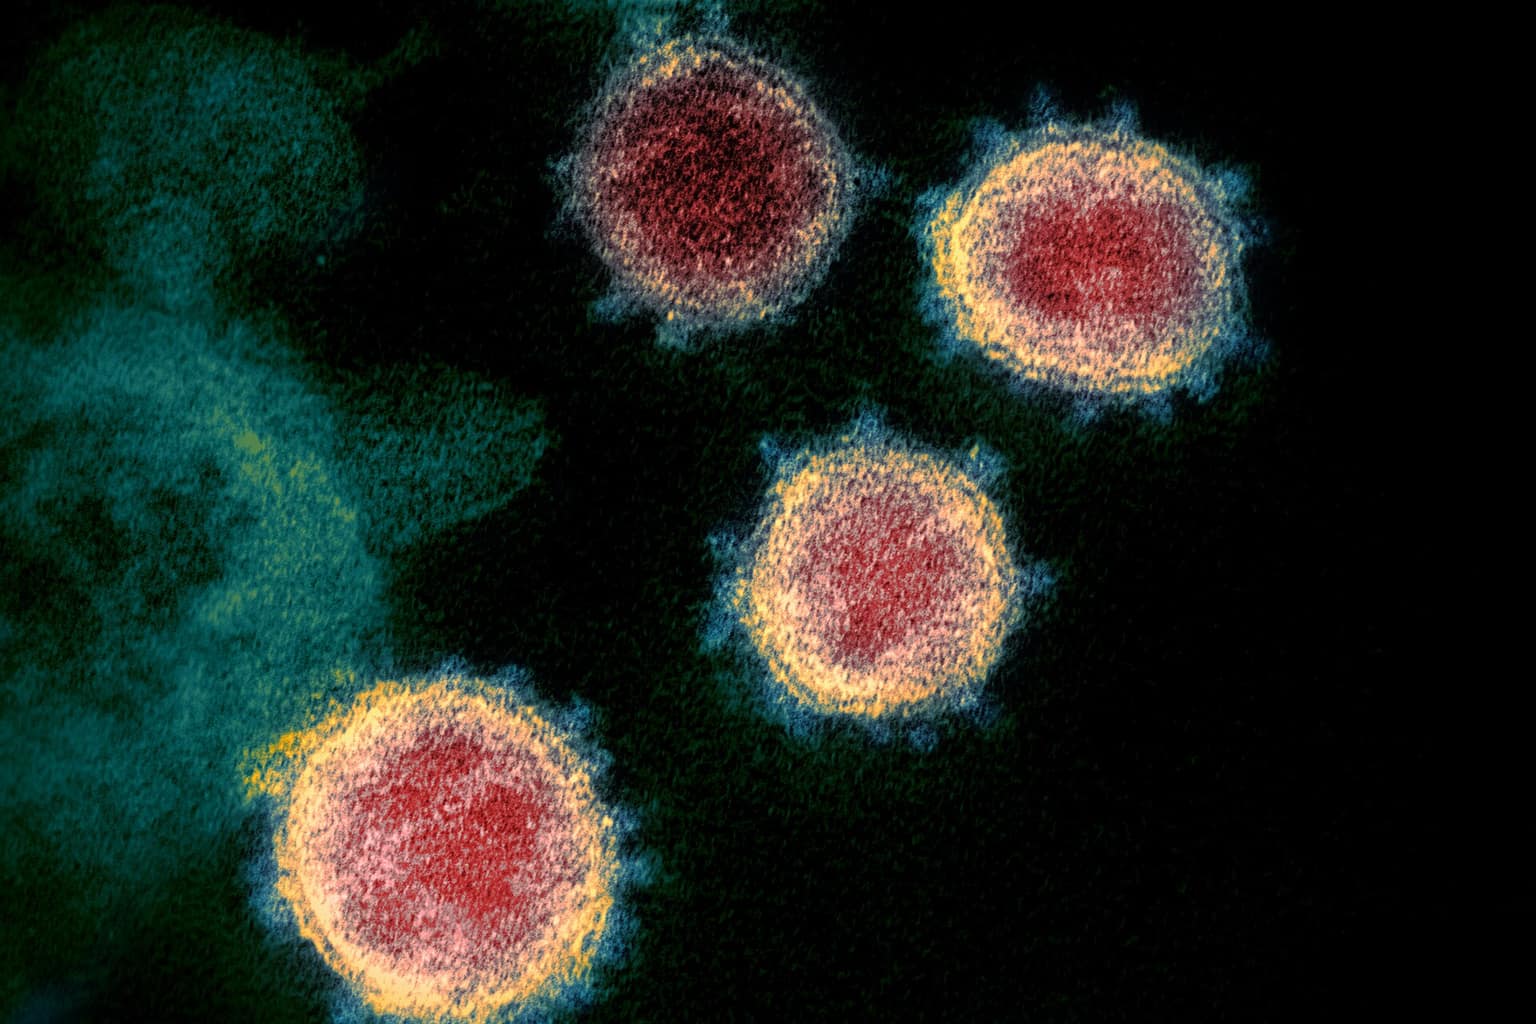
In einem Labor des Biomedical Engineering Center der Kansai Medical University in Japan wurde die RNA von 20 SARS-CoV-2-Stämmen entnommen und einzeln mit Raman-Spektroskopie vermessen. Jeder Stamm hinterließ eine eigene molekulare Signatur. Das Team unter Leitung des angesehenen Professors Giuseppe Pezzotti veröffentlichte die Ergebnisse online im Fachjournal Advanced Science am 30. September 2026.
Die Varianten eines Virus zu verfolgen bedeutete lange, dessen genetischen Code Buchstabe für Buchstabe zu lesen. Das ist die RNA-Sequenzierung, die die exakte Abfolge der Nukleotide liefert, aber spezielle Geräte, aufwendige Probenaufbereitung und computergestützte Auswertung erfordert. Die Forschenden weisen darauf hin, dass virale RNA mehr ist als eine Kette aus vier Basen: Durch Wechselwirkungen benachbarter Nukleotide faltet sie sich zu komplexen dreidimensionalen Strukturen. Diese Sekundärstrukturen können beeinflussen, wie sich RNA verhält, und sie können sich unterscheiden, selbst wenn die Gesamtzusammensetzung ähnlich aussieht.
Die Raman-Spektroskopie erfasst die Schwingungen von Molekülen; das Team nutzte sie, um Rückgrat, Ribosering, Phosphatverbindungen und stickstoffhaltige Basen jeder RNA auszulesen. Nach mathematischer Entfaltung zeigten alle Stämme dieselben charakteristischen Signale, zwischen ihnen traten jedoch feine, reproduzierbare Unterschiede auf. Diese ließen sich nicht durch den Anteil der vier Basen erklären, denn die Genomsequenzen der Stämme hatten sehr ähnliche Basenanteile. Das Team kodierte die spektralen Merkmale als Raman-Barcodes. Die konventionelle Hauptkomponentenanalyse trennte nur begrenzt, während die Barcodes alle 20 Stämme und Subvarianten unterschieden. Die Banden ließen sich mit Merkmalen der RNA-Sekundärstruktur verknüpfen, etwa der Bildung von Haarnadelschleifen und der Stiellänge.
Das praktische Versprechen liegt in der Geschwindigkeit. Die Forschenden schreiben, die Raman-Analyse könne virale RNA ohne vollständige Sequenzierung charakterisieren, was ein schnelles Screening neu auftretender Varianten während Ausbrüchen, Epidemien oder in der Intensivmedizin ermöglichen könnte, wo zeitnahe Informationen am wichtigsten sind. Public-Health-Teams und Kliniker würden als Erste profitieren, sollte die Methode sie erreichen; die Autoren verstehen sie als zusätzliche Informationsebene neben der Sequenzierung. Dafür sind weitere technologische Entwicklung, Automatisierung und die Integration mit künstlicher Intelligenz nötig, einen Zeitplan nennt das Team nicht.
Die Grenzen sind ebenso deutlich wie das Ergebnis. Die 20 Stämme wurden als extrahierte RNA im Labor untersucht, nicht als klinische Proben von Patienten. Das Team nennt keine Kosten, kein Gerät und keinen Zeitplan; ein Test ist für Krankenhäuser oder Labore bislang nicht verfügbar.
Kommentare
Der Thread wird geladen…
Melden Sie sich an, um einen Kommentar zu schreiben. Anmelden